Содержание
-
Что называют скоростью
-
Почему происходят не все столкновения
-
Факторы, влияющие на скорость
- Три разобранных примера
-
Катализатор и закон скорости
- Дополнение: как получить закон скорости из опытов
- Дополнение: энергетический профиль и тепловой эффект
- Дополнение: зависимость константы от температуры
- Площадь, перемешивание и ингибирование
- Факультативно: что объясняет механизм
- Дополнительный практикум: десять задач
- Дополнение: мгновенная скорость по касательной
-
Факультативно: что повторяется в радикальной цепи
- Факультативно: автокатализ и S-образная кривая
- Факультативно: скорость и селективность параллельных путей
- Факультативно: когда охлаждение не означает простого замедления
- Девять задач на чтение кинетических данных
-
Частые ошибки
- Проверьте себя
-
Связанные темы
-
Источники
-
Дальше потренироваться
Скорость химических реакций
Одни химические реакции завершаются за доли секунды, другие заметны только через месяцы или годы. Уравнение показывает, какие вещества превращаются друг в друга, но не сообщает время превращения. Скорость изучает химическая кинетика. Она помогает объяснить влияние нагревания, концентрации, поверхности соприкосновения и катализатора.
Основной маршрут 8–9 классов: скорость, столкновения, факторы и катализатор; начните с первых разделов и трёх примеров. Дополнение для 10–11 классов и углубления: определение порядка по опытам, единицы константы, энергетический профиль и уравнение Аррениуса. Предравновесие, ферментативное насыщение и колебания выделены как факультативные. Для расчётов нужны молярная концентрация и единицы и погрешности.
Что называют скоростью
Скорость химической реакции характеризует изменение количества реагента или продукта за время. Для однородной системы при постоянном объёме удобно измерять изменение молярной концентрации вещества за единицу времени.
Молярная концентрация c показывает количество вещества в единице объёма. В школьных задачах её часто выражают в моль/л, а скорость изменения концентрации — в моль/(л · с). При расходовании реагента его концентрация убывает; при образовании продукта возрастает.
Для выбранного реагента A среднюю скорость его расходования за промежуток времени записывают положительным числом:
vрасх.(A) = [c1(A) − c2(A)] / (t2 − t1).
Здесь t2 больше t1, а c1 больше c2. Для продукта берут разность конечной и начальной концентраций. Такая формула даёт среднюю скорость на интервале; мгновенная скорость относится к конкретному моменту. Они не обязаны совпадать, потому что по мере расходования реагентов условия меняются.
Скорости расходования разных веществ одной реакции связаны коэффициентами. Например, на каждый моль образовавшегося кислорода при разложении H2O2 расходуются два моля пероксида. Чтобы получить единую скорость реакции, изменения концентраций делят на соответствующие стехиометрические коэффициенты. В начальных задачах обязательно уточняют, скорость по какому веществу дана.
Почему происходят не все столкновения
Для реакции частицам нужно встретиться, иметь подходящую ориентацию и преодолеть энергетический барьер. Минимальный характерный энергетический барьер называют энергией активации. Сам факт столкновения ещё не означает превращения в продукты.
Скорость зависит от числа эффективных столкновений, а не просто от наличия реагентов рядом. Нагревание обычно увеличивает долю частиц с достаточной энергией, а катализатор даёт другой путь реакции с меньшим энергетическим барьером.
Энергия активации не равна тепловому эффекту реакции. Даже реакция с большим выделением теплоты может требовать начального запуска и затем идти быстро. Экзотермичность не является гарантией высокой скорости при комнатной температуре.
Факторы, влияющие на скорость
| Фактор | Типичное влияние и ограничение |
|---|---|
| Природа веществ | Разные частицы имеют разные связи и пути превращения; внешне сходные реакции могут идти с разной скоростью |
| Концентрация | Её увеличение часто ускоряет реакцию за счёт более частых встреч частиц, но количественная зависимость определяется опытом |
| Температура | Повышение обычно ускоряет реакцию, увеличивая долю эффективных столкновений |
| Давление газов | Сжатие при постоянной температуре увеличивает концентрации газообразных реагентов и часто ускоряет их взаимодействие |
| Поверхность соприкосновения | Измельчение твёрдого реагента обычно ускоряет реакцию на границе фаз |
| Катализатор | Меняет путь реакции и ускоряет достижение результата; его действие специфично для реакции |
В однородной, или гомогенной, системе реагирующие вещества находятся в одной фазе. В неоднородной, или гетерогенной, системе есть граница фаз: например, твёрдый карбонат и раствор кислоты. При одинаковой массе порошок имеет большую общую поверхность, чем крупный кусок. Это меняет скорость взаимодействия, но не увеличивает запас вещества в образце.
Перемешивание может ускорить перенос реагентов к поверхности твёрдого вещества. Однако перемешивание не обязано изменять собственную скорость элементарного химического превращения: иногда наблюдаемый процесс ограничен именно доставкой частиц к границе.
Три разобранных примера
1. Средняя скорость по концентрации
В системе постоянного объёма за 30 с концентрация реагента A уменьшилась с 0,80 до 0,50 моль/л. Средняя скорость его расходования:
vрасх.(A) = (0,80 − 0,50)/30 = 0,010 моль/(л · с).
Это среднее значение именно за данные 30 с. Оно не доказывает, что следующие 30 с концентрация уменьшится ещё на 0,30 моль/л. На графике c от t средняя скорость соответствует модулю наклона секущей между двумя точками.
2. Коэффициенты и скорости по разным веществам
Рассмотрим суммарное превращение диоксида азота в газовой фазе при нагревании:
2NO2 → 2NO + O2.
В условной задаче при постоянном объёме скорость расходования NO2 равна 0,040 моль/(л · с); другие превращения не учитываются. По коэффициентам на два моля израсходованного NO2 образуется один моль O2, поэтому:
vобр.(O2) = 0,040/2 = 0,020 моль/(л · с).
Скорость образования NO равна 0,040 моль/(л · с), поскольку коэффициенты перед NO2 и NO одинаковы. Приведённая к коэффициентам единая скорость реакции равна 0,020 моль/(л · с).
3. Температурный коэффициент
В приближённом школьном правиле Вант-Гоффа температурный коэффициент γ показывает, во сколько раз увеличивается скорость при повышении температуры на 10 °C в заданном диапазоне. Сравнивают скорость при одинаковых концентрациях и прочих условиях, изменяя только температуру. Если в условии задано γ = 3 и температура повышена на 20 °C:
v2/v1 = γ(T2 − T1)/10 = 32 = 9.
При начальной скорости 0,002 моль/(л · с) получаем:
v2 = 9 · 0,002 = 0,018 моль/(л · с).
Это расчёт по заданной приближённой модели. Коэффициент нельзя считать одинаковым для всех реакций и любого температурного интервала; более точное описание учитывает зависимость константы скорости от температуры.
Катализатор и закон скорости
Катализатор участвует в отдельных стадиях, но восстанавливается в каталитическом цикле и не расходуется стехиометрически в суммарной реакции. Он не обязан оставаться химически неизменным на каждой стадии. Реальные катализаторы могут терять активность из-за загрязнений или побочных процессов.
Катализатор не изменяет константу равновесия и равновесный состав при данной температуре. Он ускоряет прямое и обратное превращения и помогает быстрее достигнуть равновесия.
Количественную зависимость скорости от концентраций называют законом скорости. Для некоторой реакции она может иметь вид:
v = k · c(A)m · c(B)n.
Показатели m и n устанавливают экспериментально; они не обязаны совпадать с коэффициентами суммарного уравнения. Нельзя автоматически утверждать, что удвоение концентрации любого реагента удваивает скорость. Такое заключение допустимо, если соответствующая зависимость дана в условии или установлена опытом.
Дополнение: как получить закон скорости из опытов
Исследуют несколько смесей при одной температуре, в одной среде и с одинаковым количеством катализатора. Сравнивают начальные скорости: так изменение концентраций и накопление продуктов за время опыта ещё мало. Обозначение v должно во всех строках относиться к одному веществу либо к одной и той же скорости реакции, приведённой к коэффициентам. При смешивании сначала рассчитывают концентрации в полученном общем объёме, а не берут концентрации исходных растворов.
Порядок по реагенту — показатель степени его концентрации в установленном законе скорости. Для v = k · c(A)m · c(B)n общий порядок равен m + n. Порядок характеризует зависимость в данных условиях; его не получают переписыванием коэффициентов суммарного уравнения.
В простых учебных данных порядки целые неотрицательные. На практике возможны нулевые, дробные и отрицательные значения; степенной закон может работать лишь в ограниченном диапазоне. Нулевой порядок по B означает независимость скорости от c(B) в этом диапазоне, а не отсутствие B в суммарном превращении.
Разбор 4. Порядки, константа и проверочная строка
Для условного суммарного превращения A + B → P даны начальные скорости при неизменной температуре. A, B и P здесь условные обозначения веществ, а таблица — самостоятельно составленная модель без экспериментального шума.
| Опыт | c(A), моль/л | c(B), моль/л | v, моль/(л · с) |
|---|---|---|---|
| 1 | 0,100 | 0,200 | 0,00100 |
| 2 | 0,200 | 0,200 | 0,00400 |
| 3 | 0,100 | 0,400 | 0,00200 |
| 4, проверка | 0,300 | 0,100 | 0,00450 |
Между 1 и 2 меняется только c(A): увеличение в 2 раза даёт рост скорости в 4 раза, поэтому 2m = 4 и m = 2. Между 1 и 3 меняется только c(B): скорость увеличивается вдвое, значит n = 1. Общий порядок равен 3. Теперь из первой строки:
v = k · c(A)2 · c(B); k = 0,00100 / (0,1002 · 0,200) = 0,500 л2/(моль2 · с).
Четвёртая строка проверяет полученную зависимость на другом сочетании концентраций: 0,500 · 0,3002 · 0,100 = 0,00450 моль/(л · с). Совпадение согласуется с моделью, но четыре строки не доказывают её применимость при любых концентрациях.
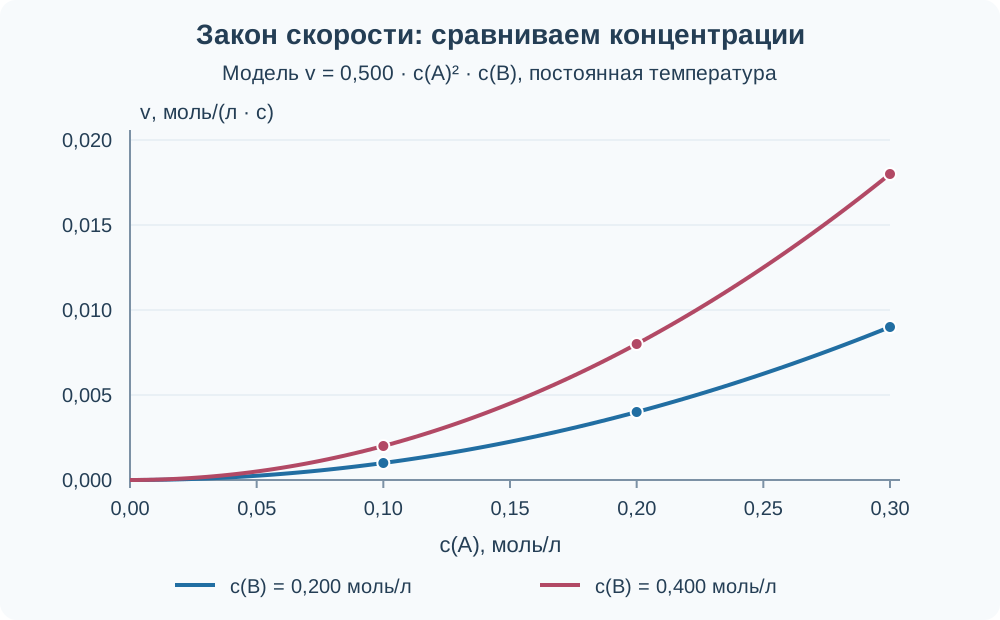
Размерность k следует из закона, а не задаётся одна для всех реакций. Если общий порядок q и v выражена в моль/(л · с), единица k равна (моль/л)1−q/с. Для q = 0 это моль/(л · с), для q = 1 — с−1, для q = 2 — л/(моль · с), для q = 3 — л2/(моль2 · с). При переходе от литров к кубическим метрам численное значение размерной k тоже пересчитывают.
Концентрации газов и общее давление
Для идеальной газовой смеси c(A) = p(A)/(RT), где p(A) — парциальное давление A; единицы R, давления и объёма согласуют. Если при постоянной температуре вдвое уменьшить объём смеси из разбора 4, обе концентрации удвоятся, а мгновенная скорость на единицу объёма по данному закону вырастет в 22 · 2 = 8 раз. Это сравнение одинакового состава до заметного превращения, а не утверждение о неизменной скорости на всём протяжении реакции.
Добавление инертного газа при постоянных T и V увеличивает общее давление, но не c(A) и c(B), поэтому в этой идеальной модели скорость не меняется. При постоянных T и общем давлении добавление газа расширяет смесь: концентрации реагентов уменьшаются. Если объём стал вдвое больше, скорость из разбора 4 станет в 8 раз меньше. Для реакций с участием третьего тела, неидеальных смесей и иных механизмов одной этой модели недостаточно.
Дополнение: энергетический профиль и тепловой эффект
На профиле по горизонтали откладывают координату превращения: условную последовательность конфигураций системы. Это не время и не график концентрации. По вертикали в приведённой школьной схеме дана относительная молярная энтальпия. Начальное и конечное положения определяют ΔH, а вершина характеризует барьер на выбранном пути.
Разбор 5. Два барьера и один ΔH
Пусть в самостоятельно заданной одностадийной схеме исходный уровень H равен 20 кДж/моль, конечный −30 кДж/моль, вершина пути без катализатора — 100 кДж/моль. В этой модели высоты барьеров приближённо обозначим Ea:
ΔH = −30 − 20 = −50 кДж/моль; Ea, прям. ≈ 100 − 20 = 80 кДж/моль; Ea, обр. ≈ 100 − (−30) = 130 кДж/моль.
Реакция экзотермическая, но положительный прямой барьер остаётся. При альтернативном каталитическом пути с вершиной 60 кДж/моль получаем барьеры 40 и 90 кДж/моль; ΔH остаётся −50 кДж/моль. Для каждого из двух путей разность прямого и обратного барьеров равна −50 кДж/моль.
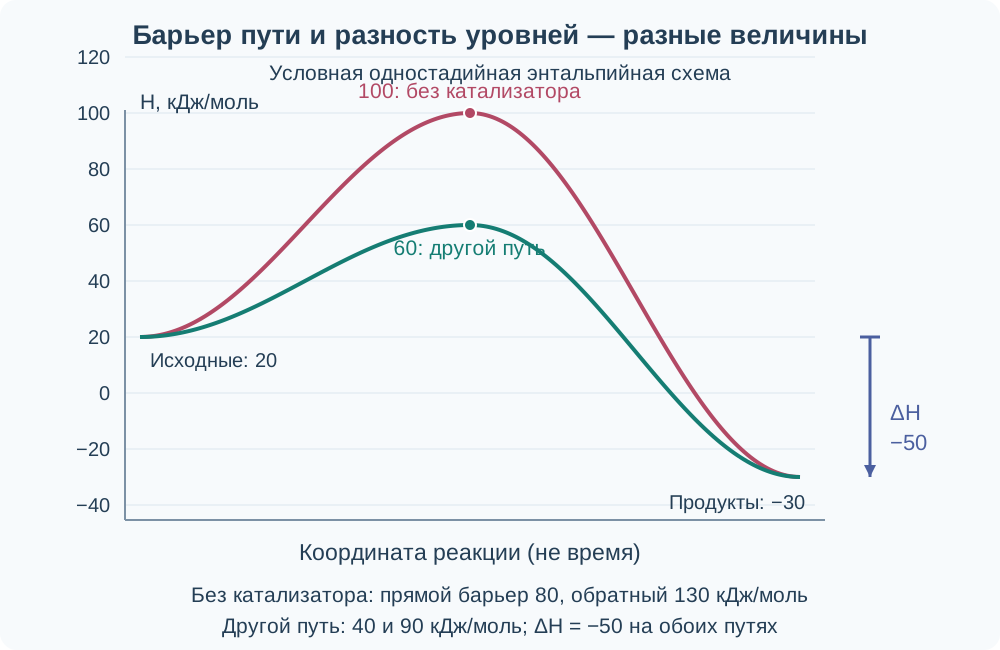
Следует различать это изображение барьера и экспериментальную энергию активации Аррениуса, получаемую из температурной зависимости k. Для сложного механизма она является эффективным параметром и не обязана точно совпадать с разностью двух уровней энтальпии одной стадии. Сам график с вершиной не задаёт численную скорость без дополнительных сведений.
Дополнение: зависимость константы от температуры
Для многих реакций на ограниченном температурном интервале используют уравнение Аррениуса:
k = A · exp[−Ea/(RT)].
A — предэкспоненциальный множитель с той же единицей, что k; Ea здесь берут в Дж/моль, R = 8,314 Дж/(моль · К), T — абсолютная температура в кельвинах. Показатель экспоненты безразмерен. Если Ea дана в кДж/моль, её сначала умножают на 1000. В выбранном приближении A и Ea считают постоянными на рассматриваемом интервале. Смена механизма, растворителя или состояния катализатора может нарушить эту модель.
При этих условиях для двух температур множитель A сокращается:
ln(k2/k1) = (Ea/R) · (1/T1 − 1/T2).
Разбор 6. Нагревание и проверка графиком
Для условной реакции первого порядка k при 300 К равна 0,0200 с−1, а Ea = 48,0 кДж/моль. Оценим k при 320 К:
ln(k320/k300) = (48000/8,314) · (1/300 − 1/320) = 1,20279.
k320/k300 = exp(1,20279) ≈ 3,33; k320 ≈ 0,0666 с−1.
При сравнении скоростей нужно дополнительно сохранить одинаковую концентрацию реагента: только тогда отношение скоростей первого порядка равно отношению k. Температуры 300 и 320 К соответствуют 26,85 и 46,85 °C; подстановка этих чисел градусов Цельсия вместо T дала бы неверный результат.
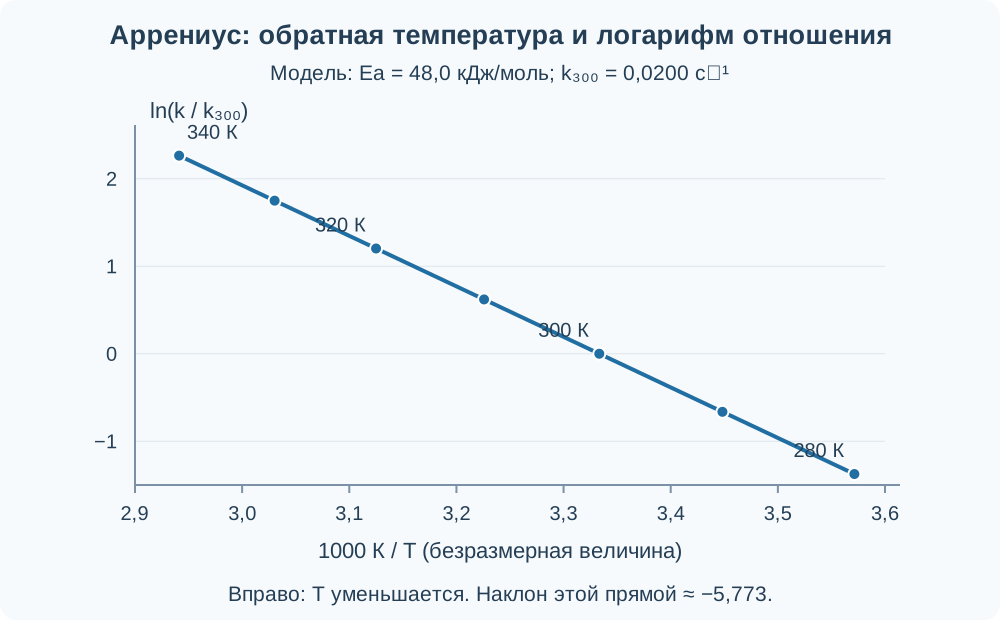
По двум известным k можно, наоборот, оценить Ea. В настоящем опыте надёжнее использовать несколько температур и учитывать неопределённость измерений. Ни постоянство температурного коэффициента Вант-Гоффа на любом интервале, ни обязательная линейность графика для любой реакции отсюда не следуют.
Площадь, перемешивание и ингибирование
Для гетерогенной реакции важно различать собственную химическую кинетику и подвод вещества к поверхности. При одинаковой доступности участков и постоянных условиях общая скорость может быть пропорциональна активной площади. Но диффузия, слипание частиц, неравная активность участков и плёнка продуктов способны нарушать пропорциональность. Площадь внешнего силуэта и реально доступная реакционная поверхность тоже не всегда совпадают.
Разбор 7. Контрольный опыт с площадью
Даны условные начальные скорости расходования твёрдого реагента. Для всех четырёх опытов одинаковы температура, состав раствора в объёме, материал и состояние образцов; меняют доступную площадь и режим перемешивания. Это таблица для анализа, а не инструкция проведения опыта.
| Площадь, см2 | Перемешивание | Общая скорость, ммоль/с | Скорость / площадь, ммоль/(см2 · с) |
|---|---|---|---|
| 4,00 | Слабое | 0,800 | 0,200 |
| 8,00 | Слабое | 1,05 | 0,131 |
| 4,00 | Интенсивное | 1,20 | 0,300 |
| 8,00 | Интенсивное | 2,40 | 0,300 |
При слабом перемешивании удвоение площади увеличило скорость только в 1,05/0,800 ≈ 1,31 раза. Простая пропорциональность не выполняется. При интенсивном перемешивании отношение равно 2,00, а скорости на единицу площади совпадают. Результат согласуется с ограничением доставки в первом режиме, однако для окончательного вывода нужны дополнительные проверки. Он не доказывает, что перемешивание увеличило химическую константу k: оно могло лишь приблизить концентрацию у поверхности к концентрации в объёме.
Удаление или разрушение плёнки открывает доступ к участкам; это тоже нельзя автоматически описывать изменением одной химической k. Ингибитор уменьшает скорость через взаимодействие с участниками процесса: например, связывает активные центры или перехватывает частицы цепи. Это не просто другое название охлаждения или разбавления. Выражение «отрицательный катализатор» неудачно: ингибирование и отравление катализатора описывают конкретный механизм, а вещество-ингибитор может расходоваться.
Факультативно: что объясняет механизм
Элементарная стадия — один микроскопический акт в принятой модели. Её молекулярность показывает число участвующих в этом акте реагирующих частиц: одна, две, реже три. Для элементарной массово-действующей стадии закон записывают по её участникам. Молекулярность не бывает нулевой или дробной и не приписывается суммарному уравнению многостадийного процесса. Общий порядок, напротив, получают из наблюдаемой зависимости.
Рассмотрим заданную учебную гипотезу для суммарного превращения 2NO + O2 → 2NO2:
2NO ⇌ N2O2 (быстрое предравновесие, k1 и k−1); N2O2 + O2 → 2NO2 (медленная стадия, k2).
Условия вывода: первая пара стадий успевает почти уравновешиваться до заметного расходования промежуточного N2O2; его захват второй стадией слабее обратного распада, то есть k2c(O2) ≪ k−1; рассматривается начальный участок, когда обратным превращением продуктов можно пренебречь. Тогда:
c(N2O2) ≈ (k1/k−1) · c(NO)2; v ≈ k2 · (k1/k−1) · c(NO)2 · c(O2).
Здесь v — единая скорость реакции, а скорость образования NO2 равна 2v. Обе прямые стадии бимолекулярные, хотя общий порядок полученного закона равен 3. Промежуточная частица сокращается при сложении стадий, но влияет на закон скорости. При нарушении предравновесия формула может измениться.
Это вывод при предравновесии, а не применение другого, стационарного приближения. В последнем предполагают малую скорость изменения концентрации промежуточной частицы: суммарные образование и расход почти компенсируются, хотя отдельная обратимая пара не обязана находиться в равновесии. Ни одно из приближений нельзя применять без проверки условий. Совпадение предсказанного закона с опытом поддерживает гипотезу механизма, но не доказывает её единственность.
Ферментативное насыщение
Для некоторых односубстратных ферментативных процессов начальную скорость при постоянных температуре, pH и общем количестве фермента описывает модель Михаэлиса — Ментен:
v = Vlim · c(S) / [Km + c(S)].
S — субстрат; Km имеет единицу концентрации, Vlim — предельная скорость для данного количества активного фермента. При c(S) = Km скорость равна Vlim/2; при большом избытке субстрата приближается к пределу, поскольку большая часть доступных центров занята. При конечной положительной c(S) формула не достигает предела точно. Поэтому удвоение субстрата далеко от нуля уже не обязано удваивать скорость. Модель не универсальна для всех ферментов; Km в общем случае не равна константе диссоциации комплекса.
Колебания в неравновесной системе
В сложной сети с обратными связями концентрации промежуточных частиц могут немонотонно меняться во времени. Устойчивые химические колебания требуют поддержания неравновесного состояния; в закрытом сосуде наблюдаемые колебания могут ограничиваться запасом реагентов и затухать. Это не периодическое нарушение закона сохранения и не «колеблющееся равновесие». Для их объяснения нужен механизм и баланс потоков; по одному суммарному уравнению колебания не предсказывают.
Дополнительный практикум: десять задач
Задачи 1–7 используют углублённые расчёты; 8 закрепляет анализ опыта, 9–10 относятся к факультативному блоку. Все численные данные ниже учебные, составлены для этой статьи.
- В трёх опытах при одной температуре c(A) и c(B), моль/л, равны соответственно (0,0500; 0,100), (0,100; 0,100), (0,0500; 0,300). Начальные скорости равны 0,00200; 0,00800; 0,00600 моль/(л · с). Найдите m, n, общий порядок и k. Предскажите v при c(A) = 0,150 и c(B) = 0,200 моль/л.
- Удвоение c(B) при неизменном c(A) не изменило начальную скорость; утроение c(A) увеличило её втрое. Запишите закон в исследованном диапазоне и единицу k. Можно ли заключить, что B не расходуется вообще?
- Скорость задана законом v = k · c(A)2 · c(B). Как изменится мгновенная скорость идеальной газовой смеси при уменьшении объёма в 3 раза с неизменными температурой и количествами веществ до реакции? Что произойдёт при одном лишь добавлении инертного газа при постоянных T и V?
- В условном профиле H исходных веществ = 10, H продуктов = 40, вершина = 90 кДж/моль. Найдите ΔH и прямой/обратный барьеры в школьной модели. Катализатор даёт путь с вершиной 65 кДж/моль. Как меняются эти три величины?
- Для реакции первого порядка при 300 К k = 0,0100 с−1, при 330 К k = 0,0300 с−1. Оцените Ea по Аррениусу, приняв A постоянным. Нужны ли для логарифма единицы измерения?
- Для модели из разбора 6 при 280 К k ≈ 0,00506 с−1. При одинаковой концентрации насколько скорость при 300 К больше? Почему эти значения не подтверждают постоянный для всех температур коэффициент γ?
- В законе третьего порядка v = k · c(A)2 · c(B) значение k = 0,500 л2/(моль2 · с). Выразите k через м3, моль и секунду. Проверьте, что при c(A) = 100 и c(B) = 200 моль/м3 получается та же физическая скорость, что при 0,100 и 0,200 моль/л.
- Используйте четыре строки разбора 7. Найдите отношение скоростей при удвоении площади в каждом режиме и отношение скоростей при усилении перемешивания для 4,00 см2. Доказывают ли они изменение химической k?
- Для заданного механизма с предравновесием 2NO ⇌ N2O2 и медленной реакцией с O2 запишите закон единой скорости и скорость образования NO2. Почему общий порядок 3 не означает одновременного столкновения трёх молекул? Назовите одно условие применимости вывода.
- Дана модель насыщения с Vlim = 0,100 ммоль/(л · мин), Km = 0,200 ммоль/л. Найдите v при c(S) = 1,80 и 3,60 ммоль/л. Во сколько раз выросла скорость при удвоении субстрата?
Ответы к дополнительному практикуму
Из первых двух опытов 2m = 4, значит m = 2; из первого и третьего 3n = 3, значит n = 1. Общий порядок 3. Константа k = 0,00200/(0,05002 · 0,100) = 8,00 л2/(моль2 · с). Для новой смеси:
v = 8,00 · 0,1502 · 0,200 = 0,0360 моль/(л · с).
Температура и область применимости закона должны оставаться теми же.
Порядок по A равен 1, по B равен 0, поэтому v = k · c(A), единица k — с−1. Независимость наблюдаемой скорости от c(B) не исключает участия и расходования B; при выходе из исследованного диапазона зависимость может измениться.
Обе концентрации утроятся, поэтому отношение скоростей равно 32 · 3 = 27. Добавленный при постоянных T и V инертный газ не меняет концентрации реагентов: в заданной модели скорость прежняя, хотя общее давление увеличилось.
ΔH = 40 − 10 = +30 кДж/моль: реакция эндотермическая. Барьеры без катализатора 90 − 10 = 80 и 90 − 40 = 50 кДж/моль; на новом пути — 65 − 10 = 55 и 65 − 40 = 25 кДж/моль. ΔH остаётся +30 кДж/моль. Снижение барьера не меняет уровней одних и тех же исходных веществ и продуктов.
Отношение k330/k300 = 3 безразмерно; сами k выражены в одинаковых единицах. Используем кельвины:
Ea = 8,314 · ln 3 / (1/300 − 1/330) ≈ 30142 Дж/моль ≈ 30,1 кДж/моль.
Аргумент ln — отношение, а не размерная константа отдельно.
Отношение 0,0200/0,00506 ≈ 3,95. Оно относится к интервалу 280–300 К. По той же модели для 300–320 К отношение ≈ 3,33, поэтому один постоянный γ для обоих интервалов не следует. Аррениусовская экспонента зависит от разности обратных температур.
1 л = 10−3 м3, поэтому k = 0,500 · 10−6 = 5,00 · 10−7 м6/(моль2 · с). Проверка:
v = 5,00 · 10−7 · 1002 · 200 = 1,00 моль/(м3 · с) = 0,00100 моль/(л · с).
Меняются численные значения размерных величин, а не скорость физического процесса.
При слабом перемешивании 1,05/0,800 ≈ 1,31; при интенсивном 2,40/1,20 = 2,00. Для площади 4,00 см2 усиление перемешивания дало 1,20/0,800 = 1,50. Эти отношения показывают зависимость наблюдаемого процесса от доставки к поверхности; без дополнительных измерений изменение собственной химической k не доказано.
Единая скорость v ≈ k2(k1/k−1)c(NO)2c(O2), скорость образования NO2 — 2v. В каждой прямой стадии взаимодействуют две частицы; третья степень возникает после исключения промежуточной концентрации. Нужно, например, k2c(O2) ≪ k−1 и быстро устанавливающееся предравновесие. Совпадение закона с данными не исключает иных механизмов.
При 1,80 ммоль/л v = 0,100 · 1,80/(0,200 + 1,80) = 0,0900 ммоль/(л · мин). При 3,60 ммоль/л v = 0,100 · 3,60/3,80 ≈ 0,0947 ммоль/(л · мин). Отношение ≈ 1,05, не 2: оба значения близки к пределу насыщения. Вывод относится к заданной модели при неизменном активном ферменте.
Дополнение: мгновенная скорость по касательной
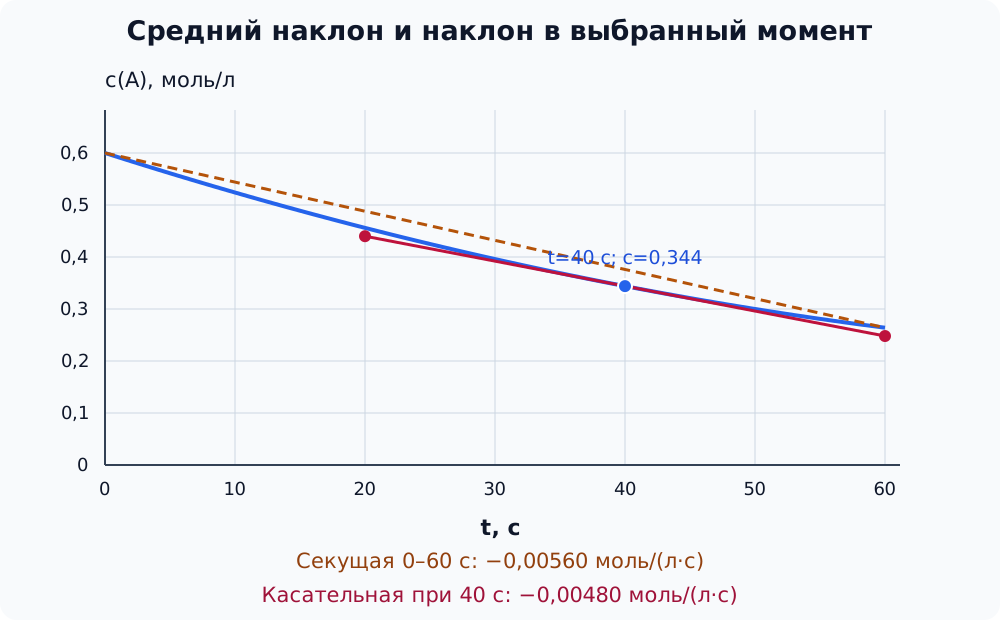
Углубление 10–11 классов. Секущая соединяет две точки самой кривой концентрации и даёт средний наклон за интервал. Касательная передаёт местное направление гладкой кривой в выбранный момент. По её наклону находят мгновенную скорость. При экспериментальном построении результат зависит от качества измерений и сглаживания: очень маленький интервал сам по себе не устраняет шум.
Чтобы получить наклон касательной, берут две удобные точки на касательной. Они не обязаны лежать на самой кривой. Для расходуемого вещества наклон отрицателен; скорость расходования положительна. Единая скорость реакции дополнительно учитывает стехиометрический коэффициент.
Разбор 8. Секущая и касательная дают разные ответы
В однородной системе постоянного объёма протекает условное превращение 2A → P; одна частица P содержит две сохраняющиеся структурные единицы A. На промежутке 0–60 с задана собственная учебная кривая c(A). В начале c(A)=0,600 моль/л, через 60 с — 0,264 моль/л. Касательная при t=40 с проходит через точки (20 с; 0,440 моль/л) и (60 с; 0,248 моль/л). Их значения заданы для прямой, а не как дополнительные измерения концентрации.
v̄расх A = (0,600−0,264)/60 = 0,00560 моль/(л·с); v̄ = v̄расх A/2 = 0,00280 моль/(л·с).
наклон касательной = (0,248−0,440)/(60−20) = −0,00480 моль/(л·с).
Значит, мгновенная скорость расходования A при 40 с равна 0,00480 моль/(л·с), а единая скорость реакции и скорость образования P — 0,00240 моль/(л·с). Они не равны средней за 0–60 с. Например, 0,248 моль/л при 60 с — точка на продолжении касательной; на кривой в этот момент 0,264 моль/л.
Факультативно: что повторяется в радикальной цепи
В теме алканов суммарное уравнение описывает состав исходных веществ и продуктов. Оно не показывает передачу активного центра. Для первой ступени замещения в метане рассмотрим теоретическую схему. Точка • обозначает неспаренный электрон; радикал не следует автоматически считать ионом.
Инициирование создаёт активные частицы. В фотохимической схеме после поглощения подходящего излучения связь разрывается гомолитически:
Cl2 + hν → 2Cl•.
Развитие цепи переносит радикальный центр:
Cl• + CH4 → HCl + CH3•; CH3• + Cl2 → CH3Cl + Cl•.
После сложения строк и сокращения CH3• и Cl• остаётся CH4+Cl2 → CH3Cl+HCl. Радикал хлора вновь появился для следующего цикла. В каждом акте развития один радикал расходуется и один образуется: это не разветвление с увеличением их числа.
Обрыв цепи удаляет активные частицы. Например, в газовой схеме рекомбинации 2Cl•+M → Cl2+M два радикала превращаются в молекулу; третье тело M уносит избыточную энергию и не расходуется стехиометрически. Возможны другие обрывы и взаимодействия со стенкой. Роль третьего тела показывает, почему не всякое повышение общего давления описывается одним увеличением концентраций A и B в простом законе скорости.
Это объяснение стадий, не инструкция к опыту и не обещание чистого CH3Cl: возможно дальнейшее замещение. Суммарное уравнение не задаёт длину цепи. Радикальная цепь не означает изменения атомных ядер.
Факультативно: автокатализ и S-образная кривая
При автокатализе продукт или промежуточная частица участвует в ускорении превращения. По мере накопления такой частицы реакция может сначала ускоряться. Это не означает бесконечного роста скорости: расходование исходного вещества, обратная реакция и другие процессы могут остановить ускорение. Автокатализ отличается от одного лишь нагревания реакционной смеси.
Разбор 9. Почему скорость проходит через максимум
Рассмотрим заданную математическую модель A+P → 2P. A и P — условные изомерные частицы с одинаковой молекулярной формулой, поэтому схема сохраняет атомы. Она описывает превращение одной A в P при участии уже имеющейся P и не утверждает, что реальная реакция обязательно элементарна. Система закрыта, хорошо перемешана, T и V постоянны; обратным и побочными превращениями пренебрегают на рассматриваемом интервале. По условию:
dc(P)/dt = −dc(A)/dt = v = k·c(A)·c(P), c(A)+c(P)=C.
Пусть C=1,00 моль/л, c(P)0=0,100 моль/л, c(A)0=0,900 моль/л, k=0,0200 л/(моль·с). Сначала v=0,0200·0,900·0,100=0,00180 моль/(л·с). При c(P)=0,500 моль/л остаётся столько же A, и скорость равна 0,00500 моль/(л·с). Позже, при c(P)=0,900 моль/л, A остаётся лишь 0,100 моль/л: скорость опять 0,00180 моль/(л·с).
v = k·c(P)·[C−c(P)] = k·{C²/4−[c(P)−C/2]²} ≤ kC²/4.
Последнее преобразование показывает максимум без решения дифференциального уравнения: он достигается при c(A)=c(P)=C/2. Концентрация продукта растёт, но её наклон после максимума уменьшается. Поэтому S-образна кривая концентрации P, а кривая скорости имеет подъём и спад. При заданном начальном количестве P в этой модели максимум наступает приблизительно через 110 с.
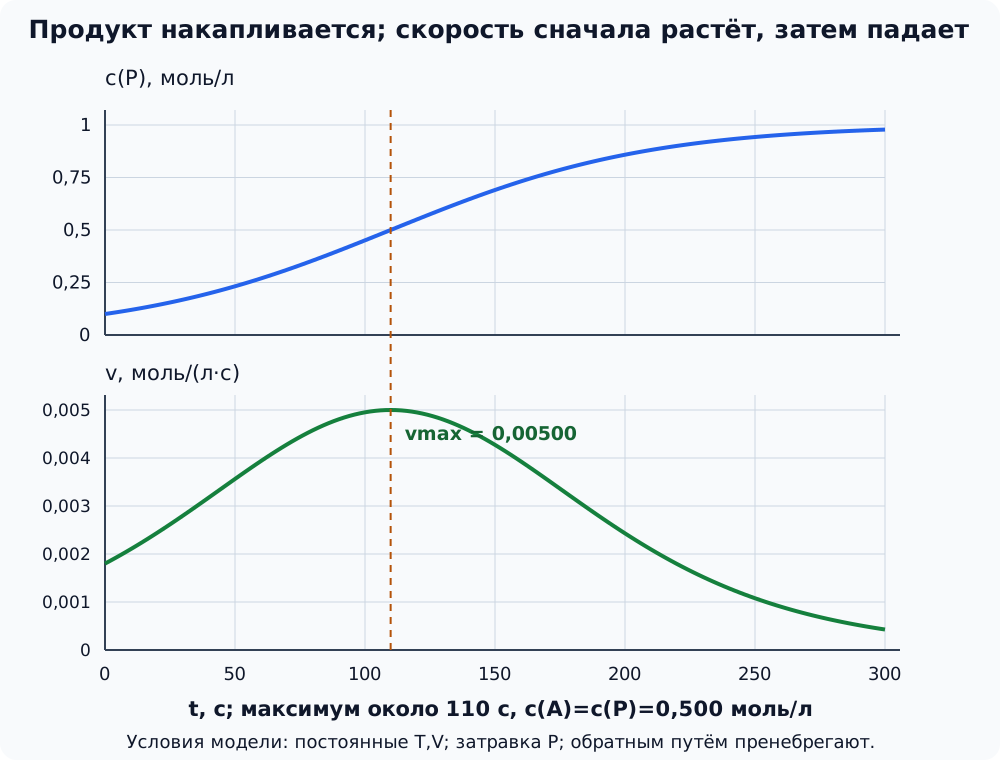
S-образная запись сигнала сама по себе не доказывает автокатализ. Надо проверить связь сигнала с концентрацией, постоянство температуры и перемешивания, а затем поставить контроль с известной добавкой предполагаемого ускоряющего продукта.
Для исходной проверки можно сравнить начальные скорости при одинаковых T, V и c(A), меняя только заданную добавку P и компенсируя объём растворителем. В модели v=k·c(A)·c(P) удвоение начальной c(P) удваивает начальную скорость. В отдельном опыте без P эта строгая модель даёт нулевую скорость: запустить её может только ненулевая затравка или не включённый в модель начальный путь. Для настоящей системы такой контроль ещё не устанавливает единственный механизм: добавка способна менять и среду. Это задача анализа готовых данных, не инструкция к домашнему опыту.
Факультативно: скорость и селективность параллельных путей
Один реагент может превращаться в несколько продуктов. Для условных изомеров A, B и D зададим два параллельных пути A → B и A → D. Пусть T и V постоянны, оба пути необратимы в рассматриваемом приближении, продукты дальше не реагируют, а каждый из них образуется из A в отношении 1:1. Законы скорости заданы опытом: vB=kBc(A) и vD=kDc(A).
В этом разделе селективность по B определим как долю расходуемой A, которая идёт в B. Такая доля безразмерна; её не следует путать с другим возможным показателем — отношением количеств B/D. Для заданной модели:
−dc(A)/dt = vB+vD; SB = vB/(vB+vD) = kB/(kB+kD).
Здесь отношение скоростей постоянно. При первоначальном отсутствии продуктов оно же определяет долю B среди накопившихся B и D: каждый малый расход A делится в одной и той же пропорции. Если порядки путей различны, меняются условия, идут обратные или последовательные реакции, этот вывод уже требует нового расчёта.
Разбор 10. Ускорить расход реагента и выбрать продукт
Без добавки kB=0,0300 с−1 и kD=0,0100 с−1. При c(A)=0,200 моль/л скорости равны 0,00600 и 0,00200 моль/(л·с); суммарный расход A — 0,00800 моль/(л·с), SB=0,75. Если прореагировало 0,100 моль A и продукты ещё не выделяли, в модели образовались 0,0750 моль B и 0,0250 моль D.
Для второго режима экспериментально заданы kB=0,0900 с−1, kD=0,0100 с−1. При той же c(A) суммарная скорость 0,0200 моль/(л·с), то есть в 2,50 раза больше, а SB=0,90. При тех же 0,100 моль израсходованной A получатся 0,0900 моль B и 0,0100 моль D. Ускорение и изменение доли продукта — два разных результата. Простое увеличение обеих констант в одинаковое число раз ускорило бы расход, но оставило долю B равной 0,75.
Вывод о селективности относится к оговорённым путям, составу и интервалу. Он не означает изменения константы равновесия катализатором и не обещает такой же выход выделенного вещества: потери при выделении оценивают отдельно.
Факультативно: когда охлаждение не означает простого замедления
Формула Аррениуса с одним постоянным положительным Ea полезна для определённого пути в проверенном интервале. При изменении механизма, состояния катализатора, фазового состава или роли переноса её нельзя без проверки продолжать на другие температуры. Эффективный параметр, найденный по температурной зависимости наблюдаемой константы, не всегда равен высоте одного энергетического барьера.
Например, зададим быстрое предравновесие A+X ⇌ AX, после которого медленно идёт AX → P+X. Свободная концентрация X поддерживается одинаковой в сравниваемых состояниях, раствор идеален, стандартная концентрация c° фиксирована, а закон записан относительно свободной A. Тогда K=c(AX)c°/[c(A)c(X)] безразмерна и kэфф=k2Kc(X)/c°. При логарифмировании произведение превращается в сумму. Если в узком интервале k2 подчиняется Аррениусу с Ea,2, а K — уравнению Вант-Гоффа с постоянной энтальпией связывания ΔHсв, получается:
Ea,эфф = R T²·d ln(kэфф)/dT = Ea,2 + ΔHсв.
При собственных условных значениях +30 и −50 кДж/моль результат −20 кДж/моль. Сильное экзотермическое связывание при нагревании ослабевает; уменьшение доли AX может перевесить ускорение медленной стадии. Если этот эффективный параметр остаётся постоянным от 300 до 330 К, отношение kэфф,330/kэфф,300≈0,482. Отрицательным стал наблюдаемый температурный параметр составной схемы; «барьер высотой минус 20» из этого не следует. При переменной свободной c(X), неидеальности, нарушении предравновесия или записи через общую, а не свободную A вывод надо менять.
Туннелирование — ещё одна граница классической картинки столкновения: в квантовом описании возможен переход через область потенциального барьера при энергии ниже его вершины. Это не классический перелёт над барьером и не получение энергии из ничего. Масса частиц, форма и ширина барьера влияют на вероятность; один рисунок с высотой Ea не определяет её. Туннелирование может давать отклонения от простой температурной зависимости, но кривизна графика Аррениуса сама по себе не доказывает именно этот механизм.
Разбор 11. Меньше жидкости — другая концентрация
В двух мгновенных состояниях образца растворённой A одинаковое количество 0,0100 моль. Часть чистого растворителя замёрзла: жидкий объём уменьшился с 0,100 до 0,0600 л, A осталась в однородной жидкости. В принятой модели A не кристаллизуется, не сорбируется льдом, не меняет форму; расходом за время сравнения пренебрегают. Для жидкости задано v=k·c(A)², причём при охлаждении k уменьшилась вдвое. Тогда концентрация выросла с 0,100 до 0,1667 моль/л.
vхол/vтёп = 0,500·(0,100/0,0600)² = 25/18 ≈ 1,39.
Локальная скорость на литр оставшейся жидкости стала выше. Но скорость превращения для всего жидкого объёма равна vVжидк; её отношение (25/18)·0,600=5/6≈0,833. Значит, за одинаковое малое время во всём образце превращается меньше вещества. При переменном жидком объёме −dc(A)/dt включает и концентрирование; оно не равно автоматически скорости химического расходования, делённой на объём. Здесь v — заданная химическая скорость, рассчитанная для мгновенного состояния. Это условная модель, не универсальное описание замороженных продуктов или природных вод; реальные фазы, активности и перенос могут её нарушить. Начало замерзания раствора подробнее рассмотрено в теме криоскопии.
Девять задач на чтение кинетических данных
- Для однородного превращения 3A → P при постоянном V касательная к c(A) в нужный момент проходит через (10 с; 0,700 моль/л) и (50 с; 0,460 моль/л). Найдите наклон, скорость расходования A и единую скорость реакции. Можно ли из одного наклона получить среднюю за 0–100 с?
- По кривой разбора 8 найдите c(A) и c(P) при 20 и 60 с, если c(P)0=0. Сравните среднюю скорость образования P за 20–60 с с мгновенной при 40 с. Доказывает ли их возможное совпадение, что скорость постоянна?
- В модели A+P → 2P заданы C=0,800 моль/л и k=0,0500 л/(моль·с). Сравните скорости при c(P)=0,0800, 0,400 и 0,720 моль/л; укажите максимум. Может ли c(P) расти, когда скорость уже уменьшается?
- В двух контрольных начальных измерениях одинаковы T, V и c(A)=0,600 моль/л. При c(P)=0,0500 моль/л получено v=0,000600 моль/(л·с), при c(P)=0,100 моль/л — 0,00120 моль/(л·с). Совместимы ли данные с одним k для v=k·c(A)·c(P)? Доказан ли механизм только этими измерениями и S-образным сигналом?
- Для параллельной модели разбора 10 обе исходные константы увеличили втрое. Сравните суммарные скорости при той же c(A)=0,200 моль/л и долю B. Сколько молей B образуется при расходовании 0,100 моль A? Равен ли этот результат автоматически количеству выделенного чистого B?
- При постоянных T и концентрациях остальных влияющих веществ получены начальные скорости: c(A)=0,0400; 0,160; 0,360 моль/л, соответственно v=0,00200; 0,00400; 0,00600 моль/(л·с). В принятом диапазоне задаётся степенной закон v=k·c(A)m. Найдите m и единицы k; предскажите v при c(A)=0,250 моль/л. Означает ли ответ, что в элементарном акте участвует половина молекулы?
- В той же условной схеме быстрого связывания и медленного превращения теперь заданы Ea,2=+40 и ΔHсв=−55 кДж/моль. Найдите эффективный параметр при неизменной свободной c(X). Достаточно ли его знака для вывода об отрицательной высоте барьера или доказательства туннелирования?
- В другой модели вымораживания весь непрореагировавший растворённый реагент остаётся в жидкости, Vжидк уменьшается вдвое, k уменьшается до 0,400 исходной. Для заданного второго порядка сравните локальную объёмную скорость и скорость превращения во всём оставшемся объёме. Можно ли приписать результат одной температурной зависимости k?
- Сложите два приведённых акта развития хлорирования метана. Проверьте число C, H, Cl в суммарном уравнении. Как меняется число радикальных частиц в одном акте развития и в обрыве 2Cl•+M → Cl2+M? Является ли эта пара актов примером разветвления цепи?
Ответы с проверкой условий
- Наклон (0,460−0,700)/(50−10)=−0,00600 моль/(л·с). Скорость расходования A равна 0,00600; единая скорость реакции 0,00600/3=0,00200 моль/(л·с), она же скорость образования P в этой схеме. Значения самой кривой при 0 и 100 с не заданы; среднюю за этот интервал найти нельзя. Точки на касательной не заменяют эти измерения.
- По заданной формуле c(A)20=0,456, c(A)60=0,264 моль/л. Из баланса c(P)=[0,600−c(A)]/2 получаем 0,0720 и 0,168 моль/л. Средняя скорость образования P (0,168−0,0720)/40=0,00240 моль/(л·с), как мгновенная в середине интервала. Это свойство именно выбранной квадратичной кривой: наклон c(A) меняется от −0,00800 в начале до −0,00320 моль/(л·с) при 60 с. Совпадение двух оценок не доказывает постоянной скорости.
- По балансу c(A)=0,800−c(P). В крайних точках произведение концентраций 0,720·0,0800=0,0576 (моль/л)²; скорости обе равны 0,00288 моль/(л·с). В середине v=0,0500·0,400²=0,00800 моль/(л·с) — максимум. После середины концентрация P ещё растёт, поскольку v положительна; уменьшается её прирост за одинаковое малое время. Дальнейший рост концентрации и ускорение её роста — разные утверждения.
- Первая оценка k=0,000600/(0,600·0,0500)=0,0200 л/(моль·с); вторая 0,00120/(0,600·0,100)=0,0200 в тех же единицах. Данные согласованы с моделью, но две строки не исключают другие зависимости. Нужны другие концентрации, независимая проверка связи сигнала с c(P), контроль T и переноса, возможного влияния добавки на среду. Один S-профиль не заменяет такие проверки.
- Новые kB=0,0900, kD=0,0300 с−1; общий расход при той же концентрации 0,120·0,200=0,0240 моль/(л·с), против исходных 0,00800: ускорение втрое. Доля B остаётся 0,0900/0,120=0,75, образуется 0,0750 моль B. Это количество образовавшегося продукта по модели; выделенное количество зависит от отдельно заданных потерь и чистоты.
- Увеличение c(A) вчетверо даёт скорость вдвое больше: 4m=2, m=1/2. Третья строка проверяет результат независимо от первой пары: √(0,360/0,0400)=3, как отношение скоростей. k=0,00200/√0,0400=0,0100 (моль/л)1/2/с, поскольку v имеет размерность концентрация/время. При 0,250 моль/л v=0,0100·√0,250=0,00500 моль/(л·с). Дробным получился экспериментальный порядок в диапазоне модели. Молекулярность элементарной стадии — целое число участвующих частиц; по этим данным механизм не определён.
- Ea,эфф=40−55=−15 кДж/моль. Сложились два температурных вклада при заданных предравновесии, свободной концентрации и постоянных параметрах. Такой знак не равен отрицательной высоте одного барьера и не доказывает квантовый механизм. Например, именно предложенная модель даёт отрицательный параметр без включения туннелирования.
- Концентрация удваивается, поэтому локальная скорость меняется в 0,400·2²=1,60 раза. Для всего жидкого объёма отношение 1,60·0,500=0,800: превращение вещества в единицу времени уменьшилось на 20%. Причины включают и изменённый состав/объём, и k; по двум таким состояниям нельзя извлекать энергию активации из отношения скоростей, игнорируя концентрацию.
- После сокращения Cl• и CH3• получается CH4+Cl2 → CH3Cl+HCl. С обеих сторон один C, четыре H и два Cl. В каждом акте развития 1 радикал → 1 радикал; в указанном обрыве 2 → 0. Поэтому именно эта схема развития не разветвляет цепь. Повторение цикла и увеличение числа активных частиц — разные свойства. M есть с обеих сторон, но передаёт энергию; сокращение из баланса не означает отсутствия его физической роли.
Основание понятий: OpenStax: радикальное галогенирование, OpenStax: касательная и стехиометрические скорости, IUPAC: автокаталитическая реакция, OpenStax: каталитические пути, IUPAC: энергия активации как температурный параметр, IUPAC: туннелирование. Тематическое сопоставление выполнено с темой МГУ о катализе и главой 9 учебника Жукова; их тексты, условия, рисунки и старые мультимедийные объекты не воспроизводятся. Кривые, модели, числа и задания этого дополнения составлены самостоятельно.
Частые ошибки
- Путать скорость с конечным количеством продукта: быстрее не всегда означает больше после полного завершения реакции.
- Получать отрицательную скорость расходования, забывая порядок разности концентраций.
- Считать температуру и тепловой эффект одной характеристикой.
- Использовать правило Вант-Гоффа без заданного коэффициента и допустимого диапазона.
- Переписывать коэффициенты уравнения как степени в законе скорости без проверки.
Проверьте себя
- При постоянном объёме концентрация реагента уменьшилась с 0,60 до 0,24 моль/л за 12 с. Найдите среднюю скорость расходования.
- За 20 с образовалось 40 см3 газа, измеренного при постоянных температуре и давлении. Какова средняя объёмная скорость выделения?
- Как изменится скорость при понижении температуры на 20 °C, если в этом диапазоне γ = 2?
- Почему одинаковая масса измельчённого карбоната обычно реагирует с кислотой быстрее крупного куска? Увеличивается ли от этого возможное количество CO2 при избытке кислоты?
- Может ли один лишь катализатор увеличить равновесный выход продукта при неизменной температуре?
Ответы с объяснениями
Берём уменьшение концентрации, делённое на время:
vрасх. = (0,60 − 0,24)/12 = 0,030 моль/(л · с).
Делим объём на время:
vобъёмная = 40/20 = 2 см3/с.
Это объёмная скорость выделения газа при указанных условиях, а не скорость в моль/(л · с).
Два последовательных понижения на 10 °C дают уменьшение в четыре раза:
v2/v1 = 2−2 = 1/4.
Измельчение увеличивает площадь соприкосновения с кислотой. Количество карбоната при этом не меняется, поэтому при полном превращении и избытке кислоты предельное количество CO2 остаётся прежним.
Нет. Катализатор ускоряет установление равновесия, но не сдвигает его при данной температуре. Рост выхода за ограниченное время до равновесия нельзя путать с изменением равновесного выхода.
Связанные темы
Химические уравнения, химическое равновесие, тепловой эффект реакций.
Единицы и пересчёты концентрации подробнее разобраны в практикуме по молярной концентрации раствора. Различайте исходную концентрацию реагента, изменение концентрации и скорость этого изменения.
Источники
Определение и расчёт скорости: OpenStax, Chemical Reaction Rates. Столкновения и влияющие факторы: Royal Society of Chemistry, Rates and collision theory. Катализатор: IUPAC, Catalyst.
Углублённые определения и проверка моделей: OpenStax 12.3 — законы скорости, 12.5 — столкновения и Аррениус, 12.6 — механизмы и 12.7 — катализ. Пределы ферментативной модели: рекомендации IUBMB по кинетике ферментов. Карта школьных тем: Жуков, 9.7–9.8. Все новые таблицы, графики, условия и решения созданы для этого практикума.
Дальше потренироваться
Посчитайте среднюю скорость по концентрации и объёму газа, а затем сравните влияние температуры и концентрации в практикуме чтения экспериментальных данных.